


Rufen Sie uns an
+86-19518020980
Schreiben Sie uns eine E-Mail
chloe@kebonfirstaid.com

EU-MDR-Erste-Hilfe-Sets: Klassen, EUDAMED und Fahrzeugregeln 2027
Verkauf von Erste-Hilfe-Sets in Europa im Jahr 2027: MDR-Klassifizierung, EUDAMED-Registrierung und die Vorschriften für Neuwagen-Sets
Wenn Sie einen Lieferanten fragen, was es braucht, um Erste-Hilfe-Sets in die Europäische Union zu verkaufen, erhalten Sie in der Regel nur ein Wort zurück: „CE“. Diese Antwort ist nicht falsch, aber unvollständig. Das CE-Zeichen ist keine Lizenz, die Sie erwerben und dann besitzen – es ist das sichtbare Ende einer Entscheidungskette, die mit einer Frage beginnt, die die meisten Importeure nie laut stellen:Um welche Geräteklasse handelt es sich bei dem Bausatz, den ich eigentlich verkaufe?
Wenn Sie diese Antwort falsch verstehen, geht alles stillschweigend kaputt: Die technischen Unterlagen sind zu dünn, die Konformitätserklärung übertreibt das, was Sie haben, und die Markierung auf der Verpackung wird nicht durch die dahinter stehenden Unterlagen gestützt.
In diesem Leitfaden wird erläutert, wie die europäische Klassifizierung von Kits tatsächlich funktioniert, was in EUDAMED im Mai 2026 verpflichtend wurde und warum sich der Markt für Erste-Hilfe-Sets für Fahrzeuge am 1. Januar 2027 erneut verschiebt.
1. Die Regel, die alles entscheidet: Die Komponente mit dem höchsten Risiko legt die Klasse fest
Das europäische Medizinprodukterecht wird durch die Verordnung (EU) 2017/745 – die Medizinprodukteverordnung (MDR) – geregelt, die die ältere Medizinprodukterichtlinie ersetzt und seit Mai 2021 in vollem Umfang gilt.
Nach der MDR ist ein Erste-Hilfe-Kasten nicht automatisch eine Sache. Es ist entweder:
*ein eigenständiges Gerät mit eigenem Verwendungszweck, eigener Klassifizierung und eigener technischer Dokumentation; oder
*ein aus mehreren Geräten zusammengestelltes Behandlungspaket oder System, das für denjenigen, der die Kombination zusammenstellt, eigene Verpflichtungen mit sich bringt.
Welcher Weg auch immer angewendet wird, ein Prinzip bestimmt das Ergebnis, und es ist das Teuerste, was ein Importeur falsch machen kann:
Ein Kit wird im Allgemeinen nach seiner Komponente mit dem höchsten Risiko klassifiziert.
Das bedeutet, dass die Klasse des gesamten Produkts durch den anspruchsvollsten Artikel in der Verpackung bestimmt wird – nicht durch den Durchschnitt und schon gar nicht durch das Gehäuse oder das Branding. Sie können zwanzig Komponenten haben, die jeweils gut in Klasse I passen würden, und eine Komponente, die den gesamten Bausatz eine Klasse nach oben bringt. Wenn das passiert, ändert sich der Weg zur Markteinführung völlig: Das Gerät ist nicht mehr für die Selbstdeklaration qualifiziert und eine Benannte Stelle tritt in den Prozess ein.
Aus diesem Grund ist „wir verkaufen Erste-Hilfe-Sets“ keine Klassifizierung. Die Konfiguration ist die Klassifizierung.
2. Wo die Selbstdeklaration der Klasse I funktioniert – und wo sie aufhört
Für einen Großteil der Erste-Hilfe-Sets für Verbraucher und am Arbeitsplatz ist der Weg der Klasse I verfügbar und angemessen. Der klarste Fall ist aunsteriles Kit ohne Messfunktion, enthält gewöhnliche Verbrauchsmaterialien mit geringem Risiko: Heftpflaster, unsterile Gaze, Plastikpinzetten, Scheren, Bandagen und Klebeband. Auf diesem Weg führt der Hersteller eine eigene Konformitätsbewertung durch, erstellt die technische Dokumentation, erstellt die EU-Konformitätserklärung und bringt das CE-Zeichen an – ein Zertifikat der Benannten Stelle ist nicht erforderlich.
Die MDR ermittelt dann bestimmte Situationen, in denen eine Selbstdeklaration nicht ausreicht, obwohl das Gerät weiterhin Klasse I bleibt:
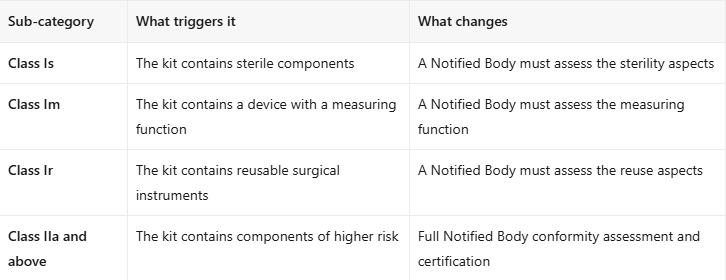 Das ist die praktische LektionSterile Komponenten sind ein Klassifizierungsereignis und kein Verpackungsdetail.Ein Kit, das mit steriler Gaze oder einem sterilen Wundverband geliefert wird, fällt nicht mehr in die gleiche regulatorische Spur wie ein identisch aussehendes Kit, das mit nicht sterilen Äquivalenten geliefert wird. Das Inhaltsverzeichnis und die technische Dokumentation müssen zusammenrücken.
Das Gleiche gilt für jede Komponente, die ihr eigenes Risikoprofil aufweist. Nicht-EU-Hersteller haben außerdem eine strenge Voraussetzung, die Menschen erst spät im Prozess überrascht: Bevor Sie ein Gerät auf den EU-Markt bringen, müssen Sie einen benennenBevollmächtigtermit Sitz in der Union und schriftlichem Mandat. Durch die Ernennung eines Vertreters übertragen Sie nicht Ihre Verantwortung für die Einhaltung der Vorschriften – es gibt Regulierungs- und Marktüberwachungsbehörden einen Ansprechpartner innerhalb der EU.
Wenn Sie ein europäisches Sortiment planen und sich nicht sicher sind, auf welcher Route Ihre Konfiguration steht, sollten Sie vor der Bestellung genau dies besprechen. Senden Sie uns Ihre Inhaltslisteund wir werden es Komponente für Komponente überprüfen und Ihnen klar sagen, wo die Klassifizierungsdruckpunkte liegen.
3. Die Komponente, die die Menschen am meisten überrascht
Hier kollidiert das europäische Bild mit der Richtung, in die sich der Rest der Welt bewegt.
In den letzten zwei Jahren haben drei große englischsprachige Märkte die Blutungskontrolle von einer spezialisierten Ergänzung zu einer Basiserwartung entwickelt.Kanadas CSA Z1220-24machte ein Ankerwinden-Tourniquet in den Arbeitsplatz-Sets vom Typ 2 und Typ 3 obligatorisch.ANSI/ISEA Z308.1-2026, veröffentlicht am 17. September 2026, verschärfte die Spezifikationen für Tourniquets und markierte gefälschte Geräte als aktives Anliegen.UK HSEhat seine Unterstützung für Katastrophenblutungskits in Umgebungen mit höherem Risiko signalisiert.
Eine Marke, die globale Kunden bedient, kann leicht zu dem Schluss kommen, dass der richtige Schritt darin besteht, in jedem Markt eine Konfiguration zur Blutungskontrolle zu standardisieren. Dieser Instinkt ist wirtschaftlich sinnvoll und regulatorisch riskant, weilDieselbe Komponente, die einer US-amerikanischen oder kanadischen Spezifikation entspricht, kann Ihre europäische Klassifizierung ändern. Ein Kit, das eine saubere Klasse-I-Selbstdeklaration hatte, kann aufhören, eine solche zu sein, sobald seine Konfiguration auf Komponenten mit höherem Risiko für Traumata oder sterile Verbände umgestellt wird. Das macht den europäischen Markt nicht unbrauchbar – es bedeutet, dass die Entscheidung bewusst getroffen werden muss und die Inhaltsliste vor Augen liegt.
4. EUDAMED: Was am 28. Mai 2026 verbindlich wurde
Beim zweiten Aspekt der europäischen Compliance geht es überhaupt nicht um die Klassifizierung. Es geht um Daten.
EUDAMED ist die europäische Datenbank für Medizinprodukte. Zwei seiner Module –Akteurregistrierung und UDI/Geräteregistrierung– wurde am obligatorisch28. Mai 2026. Der praktische Effekt besteht darin, dass der Hersteller die geltenden Akteurs- und Gerätedatenpflichten erfüllen muss, bevor er das Gerät auf den Markt bringt.
Für Importeure ändert sich dadurch die Frage der Sorgfaltspflicht. Es reicht nicht mehr aus, einen Lieferanten um ein Zertifikat zu bitten. Sie müssen nun wissen, dass der Hersteller und der Bevollmächtigte als Wirtschaftsbeteiligte registriert sind, dass eine UDI vergeben und eingetragen wurde und dass die hinterlegten Daten mit dem Produkt übereinstimmen, das Sie tatsächlich kaufen.
Drei Klarstellungen werden ständig falsch verstanden:
1. Die Eingabe von Daten in EUDAMED ist keine Sicherheitsbewertung. Es handelt sich um eine Verwaltungsakte, nicht um eine Genehmigung.
2. Eine SRN – die Single Registration Number – beweist lediglich, dass ein Wirtschaftsteilnehmer registriert ist. Sie beweist nicht, dass ein Gerät konform ist, und es handelt sich nicht um eine Geräteregistrierungsnummer.
3. Ein Zertifikat einer benannten Stelle ist keine Marktzulassung.Der Hersteller erstellt weiterhin die Konformitätserklärung und bringt das CE-Zeichen an.
Gemäß der MDR erteilt keine einzelne EU-Behörde die Erlaubnis zum Verkauf: Der Hersteller stellt die Einhaltung sicher und die zuständigen Behörden führen anschließend die Marktüberwachung durch. Das bedeutet, dass die Verantwortung, in der Lieferkette genau richtig zu sein, auferlegt wird.
5. Der Fahrzeugmarkt: eine datierte Frist am 1. Januar 2027
Für alle, die in europäische Automobil-, Straßen- oder Flottenkanäle verkaufen, ist dies das konkreteste Ereignis im Kalender.
Griechenland hat bestätigt, dass ab dem 1. Januar 2027 Kfz-Verbandskästen der Norm DIN 13164:2022 entsprechen müssen.Die Anforderungen umfassen einen spezifizierten Satz von sechzehn medizinischen Geräten in vorgeschriebenen Mengen – darunter elastische Bandagen, Wund- und Brandverbände, Befestigungs- und Fixierungsmaterialien, eine Wärmedecke, Reinigungstücher, Masken und Erste-Hilfe-Anweisungen. Einzelne Medizinprodukte wie sterile Mullbinden müssen die CE-Kennzeichnung tragen. Auch die Umverpackung muss den Inhalt vor Staub und äußeren Einflüssen schützen.
Daraus ergeben sich zwei Konsequenzen. Erstens müssen Fahrer, die über vorhandene Kits verfügen, entweder überprüfen, ob ihr Kit alle erforderlichen Artikel in der richtigen Menge enthält, nicht abgelaufen und unbeschädigt ist, oder sie ersetzen. Zweitens ist das soein veraltetes Ersatzfenster– die Art von Veranstaltung, die in einem einzigen Jahr einen ganzen nationalen Ersatzteilmarkt bewegt.
Es lohnt sich auch, den offiziellen Ratschlag an Ihre Kunden weiterzugeben, da er die Nachfrage nach Nachfüllungen steigert: Hohe Temperaturen im Inneren eines geparkten Autos zersetzen medizinische Materialien. Daher sollten die Kits an einem zugänglichen Ort fern von direkter Hitze aufbewahrt und auf ihren Zustand überprüft werdenmindestens alle zwei Jahre.
Griechenland ist kein Ausreißer.Die deutsche StVZO §35h schreibt seit langem vor, dass in jedem Kraftfahrzeug Erste-Hilfe-Material vorhanden sein muss— rund 53,5 Millionen Fahrzeuge im Einsatz, einer der größten vorgeschriebenen Kfz-Erste-Hilfe-Märkte weltweit, wo ein konformes DIN 13164-Set ab rund 13 Euro zu haben ist. Weltweit ist ein Erste-Hilfe-Kasten in etwa 56 Ländern gesetzlich vorgeschrieben und liegt nur noch hinter dem Warndreieck.
Der Arbeitsplatzmarkt läuft nach dem parallelen deutschen Standard:DIN 13157für kleinere Arbeitsplätze undDIN 13169für größere, beide mit etablierten Nachfüll-Ökosystemen. Käufer in diesem Kanal erwarten, dass Nachfüllpackungen selbstverständlich verfügbar sind.
Verkaufen Sie über Fahrzeug-, Flotten- oder Arbeitsplatzkanäle in Europa? Teilen Sie uns mit, nach welchem Standard Sie spezifizieren– DIN 13164 für Fahrzeuge, DIN 13157 oder 13169 für Arbeitsstätten – und wir ordnen das Inhaltsverzeichnis der Norm zu und markieren alle Punkte, bei denen die Komponentendokumentation überprüft werden muss.
6. Sechs Fragen, die Sie Ihrem Lieferanten vor der Nachbestellung stellen sollten
Wenn eine europäische Nachbestellung ansteht, sind dies die Fragen, die eher früh als beim Zoll auftauchen:
1. Zu welcher MDR-Klasse gehört diese Konfiguration und welche Komponente bestimmt sie?Die Antwort sollte ein Element benennen, keine Kategorie.
2. Gibt es sterile Komponenten und wenn ja, wessen Zertifikat deckt sie ab?Sterilität ist ein Klassifizierungsereignis.
3.Sind Sie und Ihr Bevollmächtigter bei EUDAMED registriert und was ist die UDI?Bitten Sie um eine Registrierung, nicht um eine Zusicherung.
4.Können Sie die Konformitätserklärung vorlegen, die genau dieser Inhaltsliste entspricht?Eine DoC für eine andere Konfiguration deckt diese nicht ab.
5. Entspricht die Konfiguration bei Fahrzeugbausätzen Stück für Stück der DIN 13164:2022?Quantitäten sind genauso wichtig wie Präsenz.
6. Gilt dies für Arbeitsplatzsets nach DIN 13157 oder DIN 13169 – und sind Nachfüllpackungen erhältlich?In der Nachfülllinie leben die wiederkehrenden Einnahmen.
Ein Lieferant, der alle sechs Fragen schriftlich beantwortet, hat dies schon einmal getan. Ein Lieferant, der keine Antwort gibt, belastet Sie mit der Compliance-Belastung.
7. Wie wir an europäische Trikots herangehen
Bei Yiwu Kebon Healthcare finden Sie unsere europaweit erhältlichen Erste-Hilfe-Sets – einschließlich unsererArbeitsmedizinischer Erste-Hilfe-Kasten nach MDR und DIN 13157und unserIndustriebausatz nach DIN 13157– werden auf der geliefertSelbstdeklarationsroute der Klasse I, als unsterile Konfigurationen ohne Messfunktion. Das ist der Weg, in den die meisten Arbeitsplatz- und Fahrzeugbausätze gehören, und auf diesem Weg ist auch unsere Dokumentation aufgebaut.
In der Praxis bedeutet das, dass wir das Inhaltsverzeichnis als das Compliance-Dokument behandeln, das es tatsächlich ist. Bevor wir eine europäische Konfiguration zitieren, überprüfen wir sie Komponente für Komponente undWenn ein angeforderter Artikel – ein steriler Verband oder eine Traumakomponente – die Klassifizierung aus der Selbstdeklarationsroute verschieben würde, sagen wir dies in der Angebotsphase und nicht erst nach dem Versand der Bestellung.
Wir liefern auch die Kategorien, die neben dem Kit selbst aufgeführt sind:Notfall-Rettungssets für Autosfür den Fahrzeugkanal,Sicherheitskits für den Straßenrandfür Flottenprogramme undmedizinische Verbrauchsmaterialienfür die Nachfüllprogramme, die auf jeden vorgeschriebenen Kit-Austausch folgen.
Unsere Fabrik verfügt über ISO 13485-, CE-, FDA- und UKCA-Zertifizierungen, beschäftigt rund 100 Mitarbeiter auf 5.000 m², arbeitet mit einer Mindestbestellmenge von 500 und einer Standardproduktionsvorlaufzeit von etwa 30 Tagen. Für europäische Käufer liegt der praktische Vorteil nicht in einem Zertifikat an der Wand, sondern in einem Lieferanten, der Ihnen in aller Stille sagen kann, welche Ihrer SKUs eine Selbstdeklaration der Klasse I ist und welche nicht.
8. Häufig gestellte Fragen
Benötigt jedes in der EU verkaufte Erste-Hilfe-Set eine Benannte Stelle?
Nein. Ein nicht steriles Kit ohne Messfunktion, das gewöhnliche Verbrauchsmaterialien mit geringem Risiko enthält, folgt im Allgemeinen dem Weg der Selbstdeklaration der Klasse I. Die Einbeziehung einer Benannten Stelle wird durch Komponenten mit höherem Risiko, Sterilität, eine Messfunktion oder eine durch den Inhalt bedingte höhere Einstufung ausgelöst.
Reicht das Hinzufügen eines sterilen Verbandes wirklich aus, um die Klasse zu ändern?
Aufgrund der sterilen Komponenten fällt das Kit in die Kategorie „Klasse Is“, in der eine benannte Stelle die Sterilitätsaspekte bewertet. Die umfassendere Klassifizierung kann sich auch abhängig von der beteiligten Komponente ändern. Genau aus diesem Grund muss das Inhaltsverzeichnis als regulatorisches Dokument und nicht nur als Spezifikation betrachtet werden.
Müssen wir etwas in EUDAMED registrieren?
Der Hersteller und der Bevollmächtigte registrieren sich als Wirtschaftsbeteiligte und es müssen UDI-/Gerätedaten eingegeben werden, bevor das Gerät auf den Markt gebracht wird. Diese Verpflichtungen wurden am 28. Mai 2026 verbindlich. Bei der Registrierung handelt es sich um eine Aufzeichnung, nicht um eine Genehmigung – sie ersetzt nicht die Konformitätsbewertung.
Was genau ändert sich zum 1. Januar 2027 für Fahrzeugbausätze?
Griechenland verlangt, dass Erste-Hilfe-Sets für Fahrzeuge der DIN 13164:2022 entsprechen und sechzehn spezifizierte Geräte in vorgeschriebenen Mengen abdecken, wobei eine CE-Kennzeichnung für einzelne Geräte wie sterile Gaze erforderlich ist. Vorhandene Kits müssen überprüft oder ersetzt werden. Andere europäische Länder schreiben in ihrem eigenen nationalen Rahmen bereits Erste-Hilfe-Sets für Fahrzeuge vor – die langjährige Regelung in Deutschland ist das größte Beispiel.
Kann eine Konfiguration zur Blutungskontrolle den USA, Kanada, dem Vereinigten Königreich und der EU dienen?
Es kann ihnen kommerziell dienen, aber es muss Markt für Markt überprüft werden. Die US-amerikanischen, kanadischen und britischen Rahmenbedingungen drängen Käufer zu strengeren Spezifikationen zur Blutungskontrolle, während die EU-Rahmenbedingungen auf der Klassifizierung basieren. Eine einzige globale Spezifikation ist erreichbar – aber es sollte eine Entscheidung und keine Annahme sein.
Wir verkaufen bereits in Europa. Was sollen wir in diesem Quartal tun?
Drei Dinge: Bestätigen Sie die Klassifizierungsbasis für jede von Ihnen aufgelistete SKU, bestätigen Sie, dass die EUDAMED- und Konformitätserklärungsdokumentation Ihres Lieferanten mit den Konfigurationen übereinstimmt, die Sie tatsächlich kaufen, und – wenn Sie den Fahrzeugkanal bedienen – beginnen Sie mit der Planung der Umstellung auf DIN 13164:2022 vor dem 1. Januar 2027.
Aufbau oder Überprüfung einer europäischen Produktlinie für 2027? Senden Sie uns Ihre Sollkonfigurationenund wir liefern eine Klassifizierungsprüfung auf Komponentenebene, den Dokumentationsstatus jedes regulierten Artikels und einen Produktionsplan mit tatsächlichen Daten.
Erhalten Sie innerhalb von 24 Stunden ein Angebot→ Nennen Sie uns Ihren Zielmarkt, Ihren Standard und Ihre Konfiguration, und wir senden Ihnen ein konformes Angebot zu – Mindestbestellmenge 500, Produktion in ca. 30 Tagen, Zertifikate inbegriffen. Sie können unser Team auch über erreichenunsere Kontaktseite.
Weiterführende Literatur
**ANSI/ISEA Z308.1-2026 veröffentlicht: Was Importeure ändern müssen
Shoppen Sie das Sortiment
*Medizinische Erste-Hilfe-Sets am Arbeitsplatz · Industrielle Erste-Hilfe-Sets ·Notfall-Rettungssets fürs Auto
*Sicherheitskits für den Straßenrand · Erste-Hilfe-Boxen· Medizinische Verbrauchsmaterialien
Anfrage absenden


X
Wir verwenden Cookies, um Ihnen ein besseres Surferlebnis zu bieten, den Website-Verkehr zu analysieren und Inhalte zu personalisieren. Durch die Nutzung dieser Website stimmen Sie der Verwendung von Cookies zu.
Datenschutzrichtlinie
Nachricht
 UK HSE Blutungskontrolle: Welche Änderungen für Erste-Hilfe-Sets (58)2026/10/27
HSE fordert britische Arbeitgeber nun auf, das lebensbedrohliche Blutungsrisiko einzuschätzen und blutstillende Verbände, Verbandmull und Tourniquets vorrätig zu halten. Was Lieferanten ändern müssen.
 Registrierung von Medizinprodukten in den VAE: Erklärung von MOHAP zu EDE (54)2026/10/27
Die bundesstaatliche Genehmigung für das Inverkehrbringen von Geräten der VAE wurde vom MOHAP auf die Emirates Drug Establishment übertragen. Was Importeure und Marken vor ihrer nächsten Lieferung prüfen müssen.